O Excesso de Equipamentos para Cannabis: Como restaurar um APEX 7 aos padrões Ziel
Atualmente, existe uma grande quantidade de equipamentos usados para processamento de cannabis no mercado, e não há nada de vergonhoso em comprá-los. Consolidação, redução de licenças e disciplina de capital impulsionaram o mercado secundário de equipamentos a preços que seriam impensáveis quando essas máquinas eram novas. Corretores, casas de leilão e negociações entre operadores estão movimentando unidades de extração, linhas de embalagem, controles ambientais e sistemas de remediação usados. Se você comprou uma unidade Ziel APEX usada por uma fração do seu custo de reposição, tomou uma decisão comercial justificável.
O que você não comprou foi uma máquina pronta para usar.
Um sistema de radiofrequência usado chega ao seu cais de carga com histórico de manutenção desconhecido, horas de funcionamento desconhecidas, data da última calibração desconhecida, versão de software desconhecida e nenhuma documentação de validação de processo vinculada às suas instalações, ao seu fluxo de trabalho e ao seu produto. O equipamento pode estar em excelente estado, mas o dossiê de conformidade está vazio. Essa lacuna é o verdadeiro tema deste artigo e é ainda mais relevante em 2026 do que seria há dois anos, porque a reclassificação de abril de 2026 começou a direcionar a fabricação de cannabis para uma estrutura de qualidade semelhante à da FDA, onde a qualificação de equipamentos não é uma mera formalidade, mas sim um requisito de auditoria.
A seguir, apresentamos uma descrição clara do que precisa ser feito para sanar essa lacuna, o que pode dar errado se você pular etapas e o que um processo de recertificação abrange.
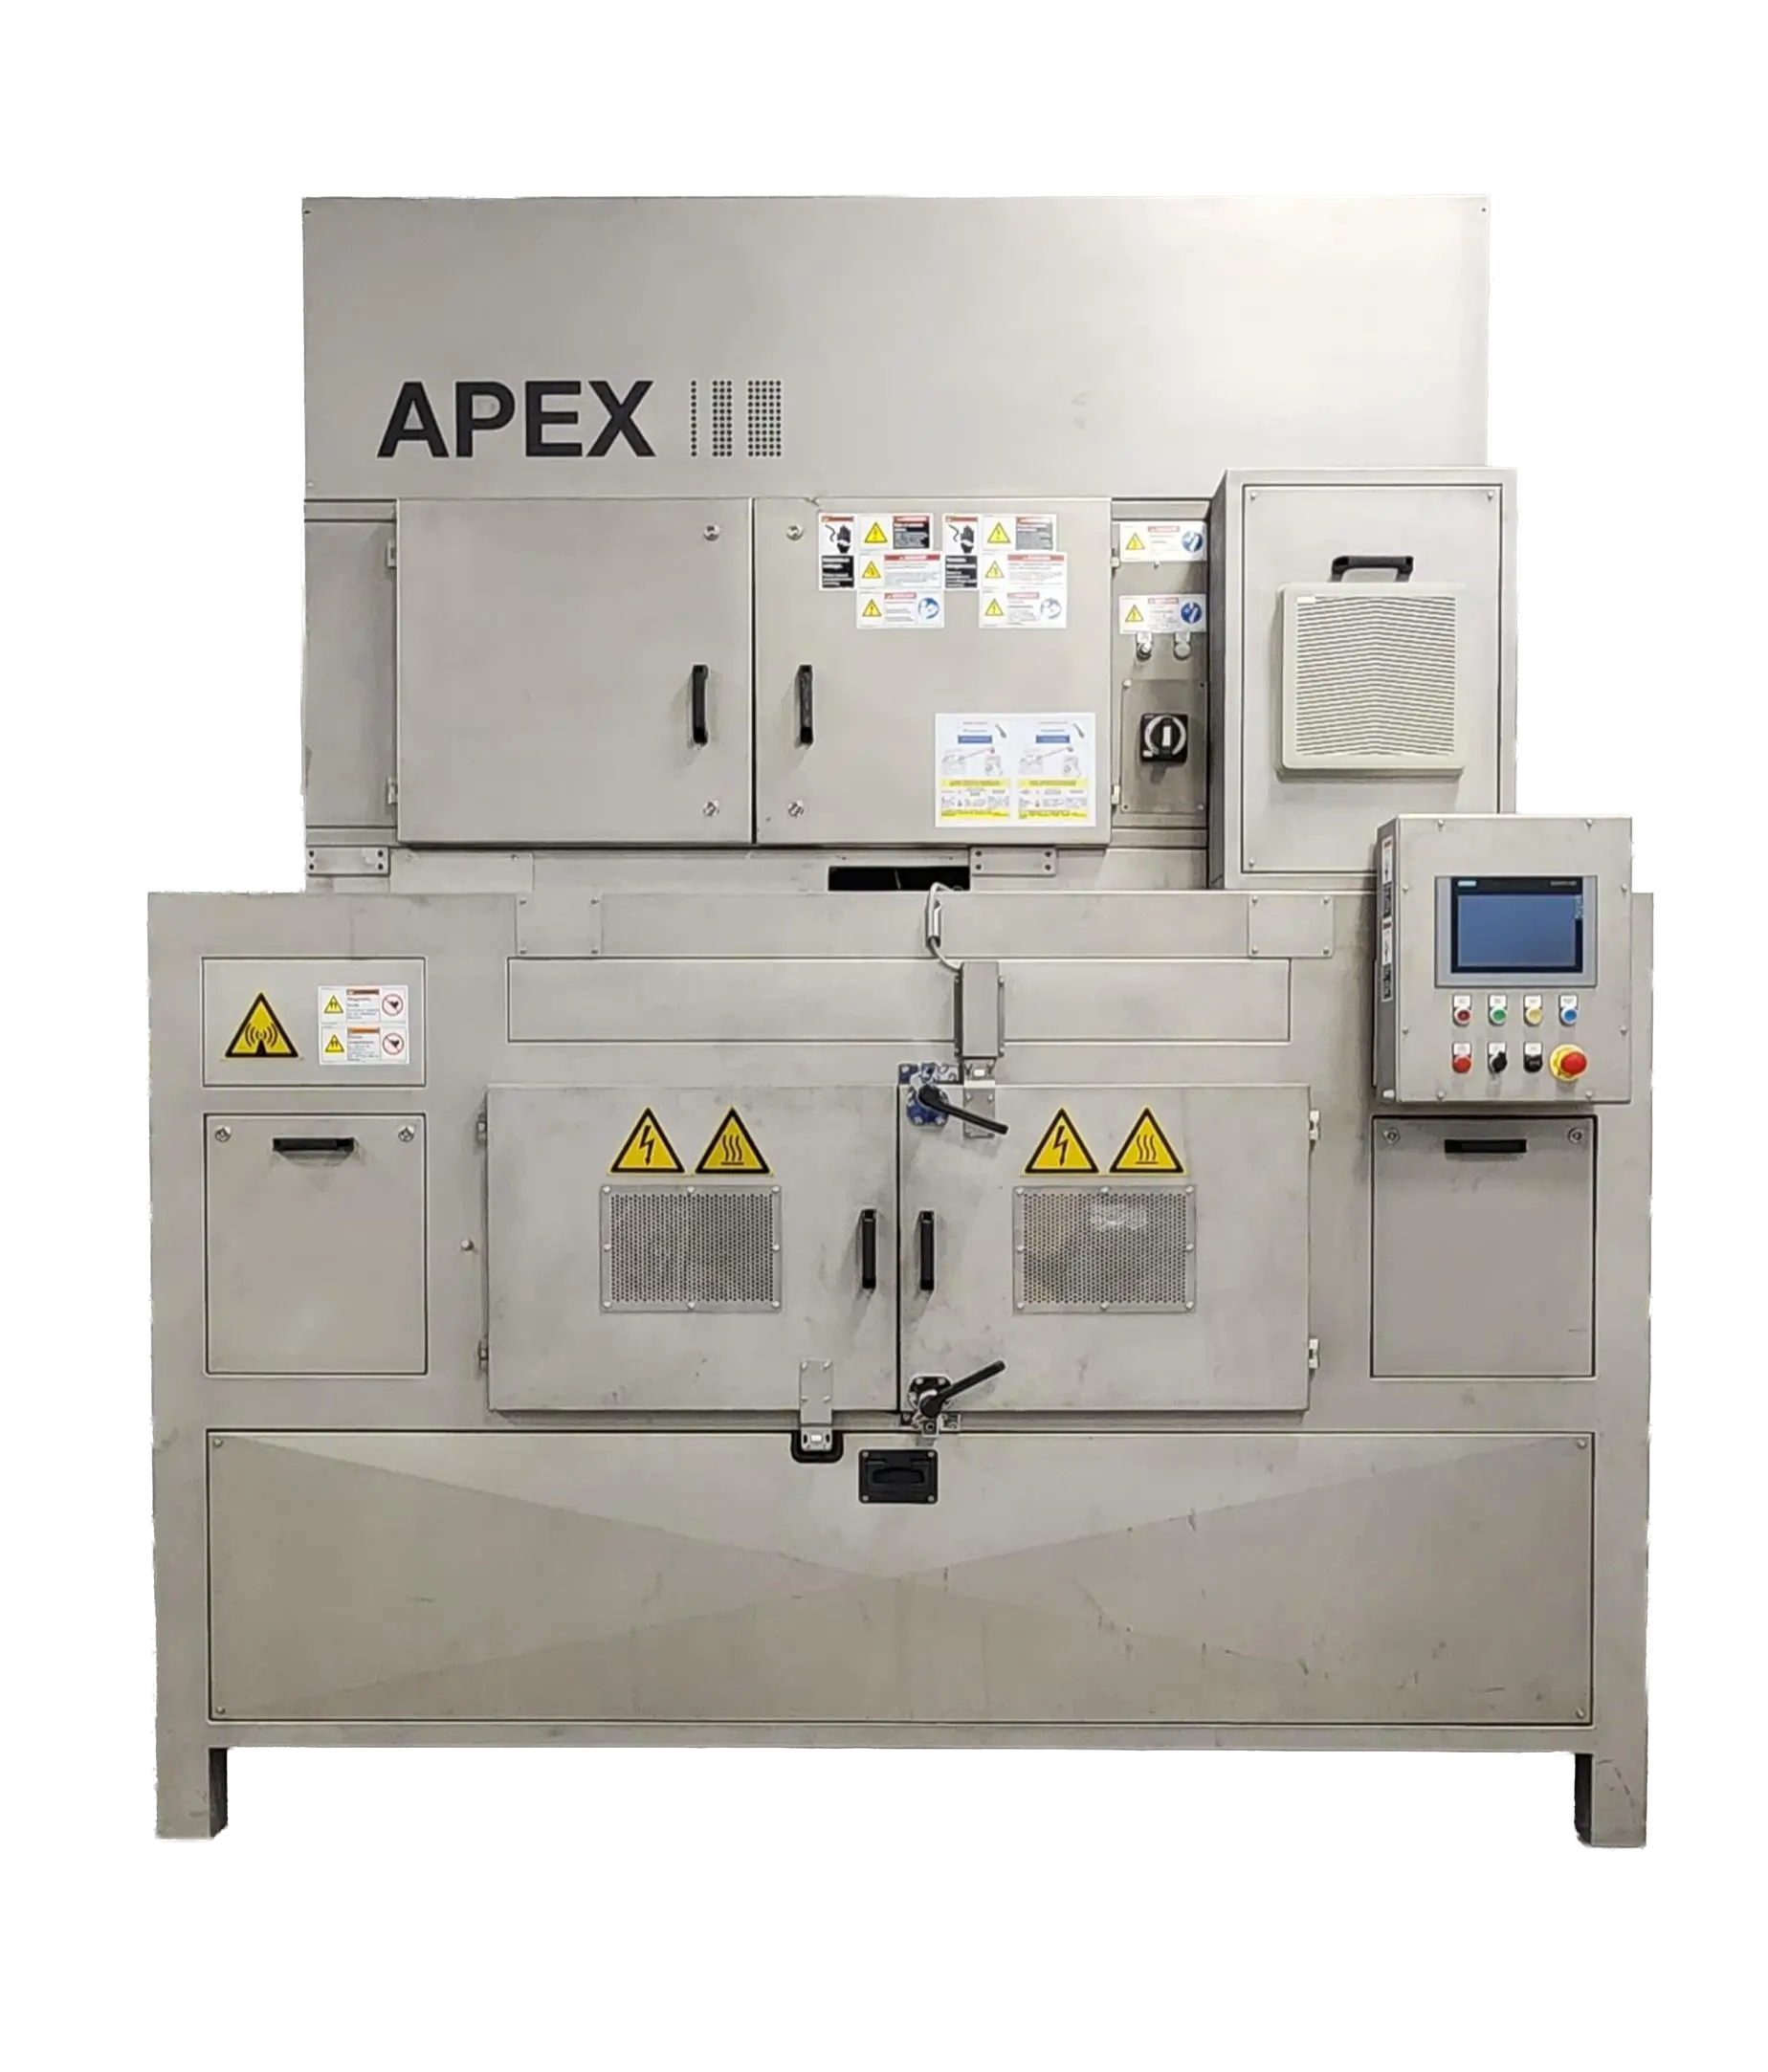
O que você realmente comprou
O Ziel APEX 7 é um sistema de controle microbiano por radiofrequência não ionizante. Ele funciona utilizando energia de radiofrequência para elevar a temperatura da umidade dentro do material vegetal de forma rápida e volumétrica, o que impulsiona a redução microbiana sem as limitações superficiais do vapor ou os mecanismos de regulação que acompanham a irradiação gama e por feixe de elétrons. Essa propriedade física não se degrada durante o armazenamento. É por isso que vale a pena comprar uma unidade usada.
Quando uma unidade muda de mãos, os componentes com maior probabilidade de estarem intactos são os mecânicos e estruturais. Uma inspeção competente lhe dirá rapidamente se a unidade está em condições de uso.
Conformidade e prontidão de software
Ao longo do tempo, a Ziel realizou atualizações significativas de software e de procedimentos operacionais padrão (POPs). Essas atualizações incluem controles de parâmetros, intertravamentos de segurança, comportamento de registro de dados e melhorias no gerenciamento de receitas. Uma unidade que não tenha sido atualizada nos últimos dezoito a vinte e quatro meses pode estar executando uma versão obsoleta. A Ziel utilizou sua experiência de uma década no setor de cannabis para aprimorar seus POPs, receitas e conformidade de software, garantindo que seu APEX 7 possua o software mais recente, que assegura a conformidade com auditorias e os mais altos padrões da indústria em termos de remediação.
O status da calibração é desconhecido, e o problema reside justamente nesse ponto.
Garantir que seu APEX 7 esteja atualizado e com as peças mais recentes e modernas assegura um desempenho consistente do produto; é aí que nossa equipe entra em ação. Pacote de Recondicionamento Excelência garantida e asseguramos o sucesso durante todo o processo de comissionamento.
O pacote de validação pertence ao operador anterior.
Este é o ponto que a maioria dos compradores subestima. Se o vendedor possuía um pacote completo de Qualificação de Instalação, Qualificação Operacional e Qualificação de Desempenho, essa documentação foi gerada para o prédio, a infraestrutura elétrica, as condições ambientais, os formatos de produto e os organismos-alvo dele. É um registro do que aconteceu em outro lugar. É útil como referência e como evidência de que a plataforma é capaz, mas não é transferível como comprovante de qualificação.
Sua preparação pós-colheita
A unidade não conhece o teor de umidade do material recebido, a densidade do produto, os perfis de cepas, as metas de produção, a redução logarítmica desejada ou os limites microbianos do seu estado. Cada uma dessas variáveis altera a janela do processo e exige os Procedimentos Operacionais Padrão (POPs) da Ziel para garantir um resultado bem-sucedido.
O preço do hardware não representa o custo total de propriedade; O processo de instalação e aprendizado de como usar o APEX 7 é o que o torna um investimento valioso.
Por que a conformidade e os procedimentos operacionais padrão (POPs) são ainda mais importantes sob o Anexo III
Nada do que foi mencionado acima é novo como princípio de qualidade. O que mudou foi a probabilidade de alguém com autoridade federal solicitar a apresentação do documento.
A ordem conjunta do Departamento de Justiça e da DEA coloca produtos de maconha qualificados na Lista III.
Inicia-se audiência acelerada sobre a reclassificação mais ampla das substâncias controladas das Listas I para a Lista III.
Em 23 de abril de 2026, o Departamento de Justiça e a Administração de Combate às Drogas (DEA) emitiram uma ordem classificando produtos contendo maconha aprovados pela FDA, e produtos de maconha regulamentados por uma licença estadual qualificada para uso medicinal, na Lista III da Lei de Substâncias Controladas. O mesmo anúncio deu início a um processo de audiência administrativa acelerado, a partir de 29 de junho de 2026, para considerar a reclassificação mais ampla da maconha da Lista I para a Lista III. A reclassificação mais ampla ainda não está concluída; a ordem que entrou em vigor imediatamente foi mais restrita do que as manchetes sugeriram. Mas a direção agora é explícita e aponta para um maior envolvimento da FDA na cadeia de suprimentos da cannabis.
Para os proprietários de equipamentos, a consequência relevante é a estrutura de qualidade que acompanha a supervisão da FDA. As atuais normas de Boas Práticas de Fabricação (BPF) para produtos farmacêuticos acabados, presentes no Título 21 do CFR, atribuem grande importância aos equipamentos: que sejam adequados ao uso pretendido, que sejam instalados e mantidos corretamente, que a calibração de instrumentos e controles seja realizada de acordo com um cronograma escrito e com registros mantidos, e que os processos sejam validados para que o fabricante possa demonstrar que um processo produz consistentemente um produto que atenda às suas especificações predeterminadas. A qualificação de equipamentos e a validação de processos não são meros documentos anexados ao trabalho em si. Em uma inspeção de BPF, estão entre os primeiros itens verificados pelo inspetor.
Um sistema de remediação usado, sem registro de calibração atual e sem um pacote de validação específico para a instalação, é, nesse contexto, uma constatação que ainda precisa ser documentada.
Os órgãos reguladores estaduais estão seguindo na mesma direção, porém por caminhos diferentes. Os limites microbiológicos para cannabis ainda são inconsistentes, e os limites totais de contagem de leveduras e fungos variam amplamente de acordo com a jurisdição. Alguns estados impõem limites numéricos rígidos, outros limites mais flexíveis e alguns dependem de testes específicos para patógenos em vez de um limite máximo estabelecido pela TYMC (Contagem Total de Leveduras e Fungos). Confirme os limites atuais do seu estado diretamente com o órgão regulador, pois essas regras mudam com frequência. O ponto fundamental permanece inalterado, independentemente dos valores: se os limites eventualmente convergirem para um limite mínimo federal, cada operador precisará demonstrar que seu processo de remediação atende a esse limite de forma confiável. Uma máquina não validada não pode fazer essa demonstração, por melhor que seja seu desempenho.
Não há motivo para alarme nem para tomar decisões precipitadas por medo. A verdade é que a documentação está se tornando mais valiosa, não menos, e que reunir os registros agora, enquanto você controla o cronograma, é consideravelmente mais fácil do que fazê-lo durante uma inspeção, uma investigação de recall ou uma diligência prévia à venda.
O que o recondicionamento realmente envolve
A Ziel oferece um serviço de recertificação exatamente para essa situação, com preço de $85.000. Veja a seguir o que o serviço abrange, em linguagem simples.
| Escopo | O que abrange |
|---|---|
| 1 Atualização de software. | A unidade foi atualizada para a versão mais recente do firmware e do software de controle, garantindo que você esteja operando uma versão compatível com os controles de parâmetros e o comportamento de registro de dados mais recentes. |
| 2 Reinstalação e reativação. | Inspeção física; verificação elétrica em relação à rede elétrica de suas instalações; verificações mecânicas; e medição da potência de saída de radiofrequência (RF) realizada em suas instalações, e não herdada de um local anterior. |
| 3 Suporte à validação de processos. | Trabalhe diretamente com sua equipe para estabelecer a documentação de IQ, OQ e PQ adequada às suas instalações, aos seus perfis de produto e aos padrões microbiológicos aos quais você está sujeito, incluindo ajuda na definição dos critérios de aceitação antes da execução da qualificação, em vez de depois. |
| 4 Treinamento de operadores. | Treinamento prático para sua equipe na unidade conforme configurada, com registros de conclusão documentados que você pode arquivar em um dossiê pessoal e entregar a um inspetor. |
Oitenta e cinco mil dólares não é uma quantia pequena e merece ser avaliada honestamente em relação ao que você pagou pela máquina. O que esse valor representa é a diferença entre uma unidade que ocupa espaço físico e uma unidade que produz resultados que você pode comprovar perante um auditor, um comprador atacadista que realiza a qualificação de fornecedores ou um adquirente que analisa seu dossiê de qualidade durante a due diligence. Se essa troca vale a pena depende do seu volume de vendas, da postura de fiscalização do seu estado e de quanto da sua receita depende da aprovação dos lotes nos testes microbiológicos na primeira tentativa. Faça os cálculos você mesmo.
Vale a pena descrever, sem exageros, como seria a alternativa. Operar um sistema de remediação não validado significa confiar na capacidade geral da plataforma em vez de em evidências sobre o seu processo. Na prática, isso se manifesta em resultados inconsistentes entre lotes, execuções de remediação que não atingem a meta de redução de logs e incapacidade de gerar registros de qualificação quando solicitados por um comprador ou órgão regulador. Nenhuma dessas situações é certa. Todas são evitáveis.
Onde isso te deixa
Comprar um sistema de remediação por radiofrequência usado é uma escolha legítima e, em um mercado com tanta movimentação de equipamentos, muitas vezes uma decisão inteligente. Apenas requer uma contabilidade honesta. Quatro itens não são transferidos com a máquina: a versão do software, substituições e atualizações de peças físicas, validação GMP e garantia. Preencher essas quatro lacunas é o que transforma o hardware adquirido em uma etapa qualificada do processo, que conquista seu lugar no seu fluxo de produção.
O ambiente regulatório está caminhando para recompensar os operadores que realizaram esse trabalho e expor aqueles que não o fizeram. Fazer isso no seu próprio ritmo é mais fácil e barato do que fazer sob pressão.
Se você adquiriu uma unidade Ziel usada e deseja entender como funcionam os serviços de recondicionamento para sua empresa, comece aqui.
Fonte: Departamento de Justiça dos EUA, Escritório de Assuntos Públicos, "Departamento de Justiça inclui produtos de maconha aprovados pela FDA e produtos que contêm maconha sujeitos a uma licença estadual qualificada na Lista III", 23 de abril de 2026. O contexto regulatório sobre qualificação de equipamentos, calibração e validação de processos reflete o Título 21 do Código de Regulamentações Federais (21 CFR), Parte 211. Os limites microbiológicos estaduais mudam frequentemente e devem ser confirmados junto ao órgão regulador estadual competente.