El exceso de equipos para la industria del cannabis: Cómo lograr que un APEX 7 vuelva a cumplir con los estándares de Ziel
Actualmente hay mucho equipo usado para el procesamiento de cannabis en el mercado, y no hay nada de malo en comprarlo. La consolidación, la pérdida de licencias y la disciplina financiera han impulsado la venta de equipos en el mercado secundario a precios impensables cuando estas máquinas eran nuevas. Intermediarios, casas de subastas y transacciones entre operadores están moviendo plataformas de extracción, líneas de envasado, controles ambientales y sistemas de remediación usados. Si compró una unidad Ziel APEX usada por una fracción de su costo de reemplazo, tomó una decisión comercial justificable.
Lo que no compraste es una máquina lista para usar.
Un sistema de radiofrecuencia usado llega a su muelle de carga con un historial de servicio desconocido, horas de funcionamiento desconocidas, fecha de última calibración desconocida, versión de software desconocida y sin documentación de validación de procesos vinculada a sus instalaciones, su flujo de trabajo y su producto. El acero puede estar en excelentes condiciones, pero el archivo de cumplimiento está vacío. Esa deficiencia es el verdadero tema de este artículo, y cobra mayor importancia en 2026 que hace dos años, ya que la reclasificación de abril de 2026 ha comenzado a orientar la fabricación de cannabis hacia un marco de calidad similar al de la FDA, donde la calificación de equipos no es una formalidad, sino un objetivo de auditoría.
A continuación, se ofrece una explicación clara de lo que debe suceder para cerrar esa brecha, qué puede salir mal si se omiten pasos y qué abarca un proceso de recertificación.
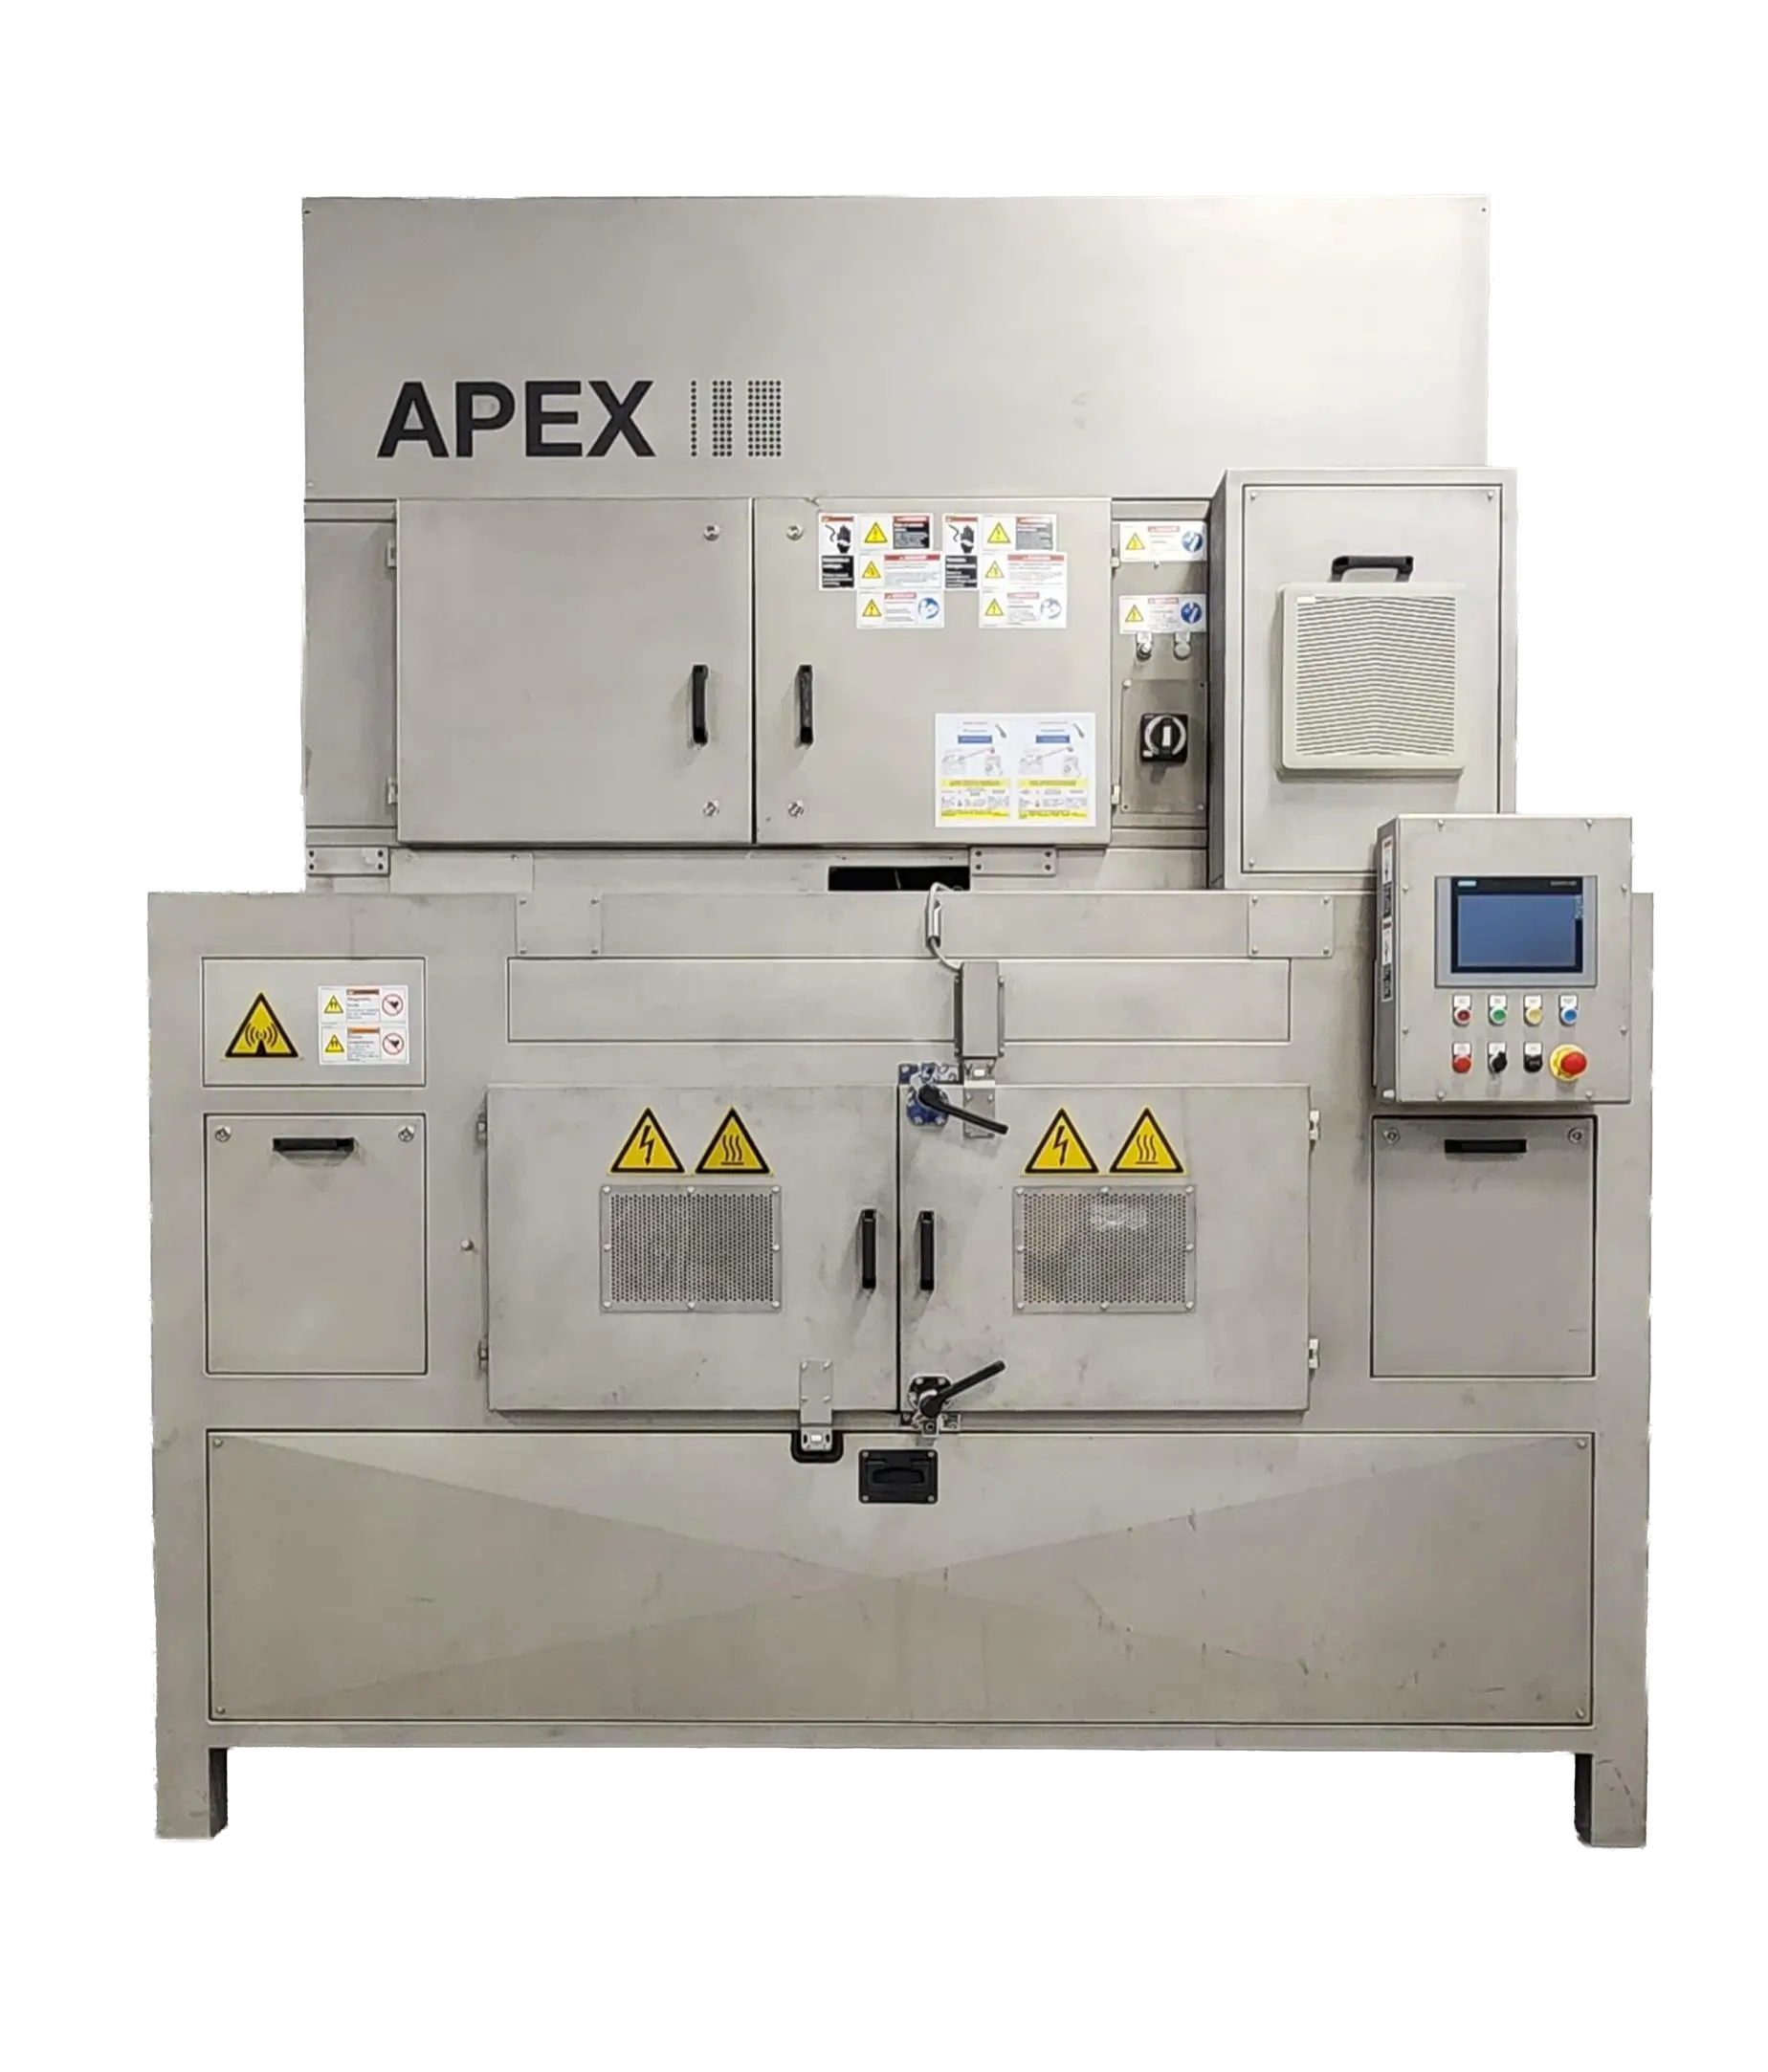
Lo que realmente compraste
El Ziel APEX 7 es un sistema de control microbiano por radiofrecuencia no ionizante. Funciona mediante energía de radiofrecuencia para elevar la temperatura de la humedad dentro del material vegetal de forma rápida y volumétrica, lo que impulsa la reducción microbiana sin las limitaciones superficiales del vapor ni los sistemas de regulación que siguen a la irradiación gamma y de haz de electrones. Este principio físico no se degrada durante el almacenamiento. Es la razón por la que vale la pena comprar una unidad usada.
Cuando una unidad cambia de manos, los componentes que probablemente permanezcan intactos son los mecánicos y estructurales. Una inspección competente le permitirá saber rápidamente si la unidad está en condiciones de funcionamiento.
Cumplimiento y preparación del software
Ziel ha implementado importantes actualizaciones de software y procedimientos operativos estándar (POE) a lo largo del tiempo. Estas actualizaciones incluyen controles de parámetros, enclavamientos de seguridad, registro de datos y mejoras en la gestión de recetas. Una unidad que no se haya actualizado en dieciocho a veinticuatro meses podría estar ejecutando una versión obsoleta. Ziel ha aprovechado su experiencia de la última década en la industria del cannabis para optimizar sus POE, recetas y el cumplimiento del software, garantizando que su APEX 7 cuente con el software más reciente, que asegura el cumplimiento de las auditorías y los más altos estándares de la industria en materia de corrección de errores.
El estado de calibración es desconocido, y lo desconocido es el problema.
Asegurarse de que su APEX 7 esté actualizado y tenga las piezas más recientes y actualizadas garantiza un resultado constante del producto; aquí es donde entra en juego nuestro Paquete de reacondicionamiento Nos destacamos y garantizamos el éxito durante nuestro proceso de puesta en marcha.
El paquete de validación pertenece al operador anterior.
Este es el punto que la mayoría de los compradores subestiman. Si el vendedor contaba con un paquete completo de Calificación de Instalación, Calificación Operativa y Calificación de Rendimiento, dicha documentación se generó para su edificio, su infraestructura eléctrica, sus condiciones ambientales, sus formatos de producto y sus organismos objetivo. Es un registro de lo sucedido en otro lugar. Resulta útil como referencia y como prueba de la capacidad de la plataforma, pero no es transferible como evidencia de calificación.
Tu sistema de postcosecha
La unidad desconoce el contenido de humedad del material entrante, la densidad del producto, los perfiles de cepas, los objetivos de producción, la reducción logarítmica objetivo y los límites microbianos del estado. Cada una de estas variables modifica el rango de operación del proceso y requiere que los procedimientos operativos estándar (POE) de Ziel garanticen un resultado satisfactorio.
El precio del hardware no representa el costo total de propiedad; La puesta en marcha y el aprendizaje del uso del APEX 7 es lo que lo convierte en una inversión valiosa.
Por qué el cumplimiento y los SOP son más importantes según el Anexo III
Ninguno de los principios de calidad mencionados es nuevo. Lo que ha cambiado es la probabilidad de que alguna autoridad federal solicite verlo.
La orden del Departamento de Justicia y la DEA clasifica los productos de marihuana que cumplen los requisitos en la Lista III.
Comienza la audiencia acelerada sobre la reprogramación más amplia del Anexo I → III.
El 23 de abril de 2026, el Departamento de Justicia y la Administración para el Control de Drogas (DEA) emitieron una orden que incluía los productos aprobados por la FDA que contenían marihuana, así como los productos de marihuana regulados bajo una licencia estatal de marihuana medicinal, en la Lista III de la Ley de Sustancias Controladas. El mismo anuncio dio inicio a un proceso de audiencia administrativa acelerada, que comenzó el 29 de junio de 2026, para considerar la reclasificación más amplia de la marihuana de la Lista I a la Lista III. Esta reclasificación más amplia aún no ha concluido; la orden que entró en vigor de inmediato fue más restrictiva de lo que sugerían los titulares. Sin embargo, la dirección que se está tomando ahora es clara e indica una mayor participación de la FDA en la cadena de suministro de cannabis.
Para los propietarios de equipos, la consecuencia relevante es el marco de calidad que conlleva la supervisión de la FDA. Las normas vigentes de buenas prácticas de fabricación (BPF) para productos farmacéuticos terminados, recogidas en el Título 21 del Código de Regulaciones Federales (21 CFR), otorgan gran importancia a los equipos: deben ser adecuados para el uso previsto, estar correctamente instalados y mantenidos, que la calibración de instrumentos y controles se realice según un cronograma escrito con el correspondiente registro, y que los procesos se validen para que el fabricante pueda demostrar que un proceso produce de forma consistente un producto que cumple con sus especificaciones predeterminadas. La cualificación de equipos y la validación de procesos no son meros trámites administrativos. En una inspección de BPF, son de los primeros aspectos que revisa el inspector.
En ese contexto, un sistema de remediación usado sin registro de calibración vigente y sin un paquete de validación específico para la instalación es, sin duda, un hallazgo pendiente de ser documentado.
Los reguladores estatales se mueven en la misma dirección, aunque por caminos diferentes. Los límites microbianos para el cannabis siguen siendo inconsistentes, y los umbrales de recuento total de levaduras y mohos varían ampliamente según la jurisdicción. Algunos estados imponen límites numéricos estrictos, otros, límites más flexibles, y algunos se basan en pruebas específicas de patógenos en lugar de un límite máximo de recuento total de levaduras y mohos. Confirme los límites vigentes de su estado directamente con su regulador, ya que estas normas cambian con frecuencia. El punto fundamental se mantiene independientemente de las cifras: si los límites convergen finalmente hacia un mínimo federal, cada operador deberá demostrar que su proceso de remediación cumple de manera confiable con dicho mínimo. Una máquina no validada no puede realizar esa demostración, por muy bien que funcione.
No hay motivo para alarmarse ni para tomar una decisión precipitada por miedo. La realidad es que la documentación es cada vez más valiosa, no menos, y que recopilarla ahora, mientras se controla el cronograma, es mucho más fácil que hacerlo durante una inspección, una investigación de retirada de productos o el proceso de diligencia debida en una venta.
¿En qué consiste realmente el reacondicionamiento?
Ziel ofrece un servicio de recertificación para esta situación específica, con un precio de $85,000. A continuación, se detalla el alcance del servicio.
| Alcance | Qué abarca |
|---|---|
| 1 Actualización de software. | La unidad se actualiza a la versión más reciente del firmware y del software de control, por lo que estará utilizando una versión compatible con los controles de parámetros y el comportamiento de registro actuales. |
| 2 Reinstalación y puesta en marcha. | Inspección física; verificación eléctrica con respecto al suministro de sus instalaciones; comprobaciones mecánicas; y medición de la salida de RF tomada en sus instalaciones en lugar de heredada de un sitio anterior. |
| 3 Soporte para la validación de procesos. | Colabore directamente con su equipo para establecer la documentación IQ, OQ y PQ adecuada a sus instalaciones, sus perfiles de producto y los estándares microbiológicos que debe cumplir, incluyendo la ayuda para definir los criterios de aceptación antes de que se realicen las pruebas de cualificación, en lugar de después. |
| 4 Capacitación de operadores. | Capacitación práctica para su personal sobre la unidad tal como está configurada, con registros de finalización documentados que puede incluir en un expediente personal y entregar a un inspector. |
Ochenta y cinco mil dólares no es una cantidad insignificante, y merece ser sopesada con honestidad en relación con el precio de compra de la máquina. Lo que se obtiene es la diferencia entre una unidad que ocupa espacio y una que produce resultados que se pueden respaldar ante un auditor, un comprador mayorista que evalúa a un proveedor o un comprador que revisa el expediente de calidad durante la debida diligencia. Si vale la pena o no depende de sus volúmenes de producción, la normativa vigente en su estado y cuánto de sus ingresos depende de que los lotes superen las pruebas microbiológicas a la primera. Usted es quien debe hacer los cálculos.
Vale la pena describir, sin exagerar, cómo sería la alternativa. Operar un sistema de remediación no validado implica depender de la capacidad general de la plataforma en lugar de basarse en evidencia sobre el proceso. En la práctica, esto se traduce en resultados inconsistentes entre lotes, ejecuciones de remediación que no alcanzan la reducción de registros objetivo y la incapacidad de generar registros de calificación cuando un comprador o regulador los solicita. Ninguno de estos problemas es inevitable. Todos son evitables.
En qué situación te encuentras
Comprar un sistema de remediación por radiofrecuencia usado es una opción válida y, en un mercado con tanto movimiento de equipos, suele ser una decisión acertada. Sin embargo, requiere una contabilidad transparente. Cuatro aspectos no se transfirieron con la máquina: la versión del software, las piezas de repuesto y las actualizaciones, la validación GMP y la garantía. Superar estas cuatro deficiencias es lo que convierte el hardware adquirido en un paso de proceso cualificado que se integra perfectamente en su flujo de producción.
El marco regulatorio tiende a premiar a los operadores que realizaron ese trabajo y a exponer a quienes no lo hicieron. Hacerlo según tu propio horario es más fácil y económico que hacerlo bajo presión.
Si ha adquirido una unidad Ziel usada y desea comprender en qué consisten los servicios de reacondicionamiento para sus instalaciones, comience aquí.
Fuente: Departamento de Justicia de los Estados Unidos, Oficina de Asuntos Públicos, "El Departamento de Justicia incluye en la Lista III los productos de marihuana aprobados por la FDA y los productos que contienen marihuana sujetos a una licencia estatal calificada", 23 de abril de 2026. El contexto regulatorio sobre la calificación de equipos, la calibración y la validación de procesos refleja la Parte 211 del Título 21 del Código de Regulaciones Federales (21 CFR Parte 211). Los límites microbianos estatales cambian con frecuencia y deben confirmarse con el regulador estatal correspondiente.